Top Ad 728x90

Mostrando postagens com marcador Doenças autoimunes. Mostrar todas as postagens

sexta-feira, 5 de agosto de 2016

EXAME FAN (FATOR ANTINUCLEAR)

by

\"Fator
O exame chamado FAN, sigla para fator antinuclear, é um teste habitualmente solicitado para os pacientes que estão com suspeita de uma doença de origem autoimune. Normalmente, o sistema imunológico responde à invasão do nosso organismo por germes produzindo um grande número de anticorpos para combatê-los. No entanto, quando uma pessoa tem uma doença autoimune, o organismo inapropriadamente passa a produzir anticorpos contra as células, tecidos e proteínas do próprio corpo, como se estes fossem agentes agressores.

Neste texto vamos abordar as seguintes questões sobre o exame FAN:

  • O que é uma doença autoimune.
  • O que é o FAN.
  • O que significa um FAN reagente.
  • Quais doenças costumam ter FAN positivo.
  • FAN falso positivo.

Obs: Em Portugal, o exame FAN é chamado de ANA (anticorpo antinuclear).

Doenças autoimunes

Doenças autoimunes são aquelas na qual o nosso sistema imunológico equivocadamente deixa de reconhecer algumas das estruturas presentes no nosso corpo e passa a tratá-las como se fossem germes invasores nocivos à saúde. O resultado desta confusão é a produção dos chamados auto-anticorpos, ou seja, anticorpos contra nós mesmos.

Os auto-anticorpos, ao contrário dos anticorpos normais, não combatem bactérias, vírus, parasitas ou fungos. Eles atacam as nossas células, destruindo-as. As doenças autoimunes podem afetar as células do sangue, pele, articulações, rins, pulmões, sistema nervoso… Fazendo uma analogia, podemos dizer que uma doença autoimune é uma espécie de motim realizado pelas nossas próprias forças de segurança.

Se você quiser saber mais sobre as doenças autoimunes, leia: DOENÇA AUTOIMUNE.

Temos textos específicos sobre várias doenças autoimunes, alguns exemplos:

– LÚPUS ERITEMATOSO SISTÊMICO.
– ARTRITE REUMATOIDE.
– ESCLEROSE MÚLTIPLA.
– PSORÍASE.
– HIPOTIREOIDISMO (TIREOIDITE DE HASHIMOTO).
– VITILIGO.
– GRANULOMATOSE DE WEGENER .
– SÍNDROME DE GUILLAIN-BARRÉ.
– SÍNDROME DE SJÖGREN.

O que é o FAN (fator antinuclear)?

O FAN (fator antinuclear) é um grupo de auto-anticorpos descoberto na década de 1940 em pacientes com lúpus eritematoso sistêmico. Como o próprio nome já sugere, o FAN são anticorpos contra os núcleos das nossas células. O FAN não é um único anticorpo, ele é um conjunto de anticorpos contra diferentes estruturas das células. Existem vários tipos de FAN, cada um deles associado a um tipo de doença autoimune diferente.

É importante salientar que 10% a 15% da população sadia pode ter FAN reagente em valores baixos sem que isso indique qualquer problema de saúde. Não sabemos  o porquê deste achado, mas a simples presença de um FAN positivo não é suficiente para o diagnóstico de nenhuma doença.

Exame FAN

Para entender os resultados do FAN é preciso saber como o exame é feito. O assunto é bem complexo, mas tentarei explicar do modo mais simples possível.

FAN reagente

O exame de FAN é feito com amostras de sangue do paciente com suspeita de doença autoimune. No laboratório consegue-se identificar todos os anticorpos circulantes neste sangue. Com um corante fluorescente o laboratório marca cada um destes anticorpos. Depois, mistura-se este sangue em um recipiente com uma cultura de células humanas (chamadas de Hep2).

O resultado é o que se vê na foto ao lado. Se houver anticorpos contra estruturas das células humanas, estes irão se fixar às mesmas, tornando-as fluorescentes. Se o auto-anticorpo for contra o núcleo das células, a imagem no microscópio será de vários núcleos fluorescentes. Se auto-anticorpo for contra o citoplasma das células, vários citoplasmas ficarão brilhando, e assim por diante. Se não houver auto-anticorpos, nenhuma parte das células ficará fluorescente, caracterizando um FAN não-reativo.

Os resultados são repetidos após várias diluições do sangue, até a fluorescência desaparecer. Resultados positivos são aqueles que permanecem brilhando mesmo após 40 diluições (resultado 1/40 ou 1:40). Portanto, um FAN reagente 1/40 significa que o auto-anticorpo foi identificado mesmo após diluirmos o sangue 40 vezes.

Como já expliquei antes, até 10% da população possui FAN positivo, geralmente nas diluições menores que 1/80. Isto significa que só são valorizados valores a partir de 1/160.  As diluições são normalmente feitas na seguinte ordem: (1/40), (1/80), (1/160), (1/320), (1/640), (1/1280)… Valores maiores ou iguais a 1/320 são muito relevantes e indicam doença autoimune em mais de 97% dos casos.

A partir de agora, você já pode ter uma idéia dos resultados do FAN. Vamos citar alguns exemplos:

1) FAN (Hep2) = Reagente
Título = 1/80
Padrão = nuclear pontilhado fino

2) FAN (Hep2) = Reagente
Título = 1/640
Padrão = citoplasmático pontilhado reticulado

Os dois exemplos acima são de um FAN reagente. O primeiro em títulos baixos, com o núcleo sendo corado com finos pontos fluorescentes. Este primeiro exemplo não necessariamente indica a presença de alguma doença autoimune. O segundo exemplo apresenta um FAN positivo em altos títulos, com anticorpos contra o citoplasma da célula formando uma imagem reticulada.Valores altos assim quase sempre indicam doença autoimune.

Tipos de FAN reagente

Existem mais de 20 padrões diferentes de Imunofluorescência. Cada um descreve o modo como as células humanas foram coradas pelos anticorpos fluorescentes. Alguns padrões são típicos de doenças, como Lúpus, esclerodermia, artrite reumatoide e síndrome de Sjögren. Outros são inespecíficos e podem estar presentes em pessoas normais.

Os padrões mais comuns do FAN e suas prováveis patologias, são:

  • Nuclear pontilhado Centromérico = Esclerodermia ou Cirrose biliar primária.
  • Nuclear homogêneo = Lúpus, Artrite Reumatoide, Artrite Idiopática Juvenil, Síndrome de Felty ou Cirrose Biliar Primária.
  • Nuclear tipo membrana nuclear contínua = Lúpus ou Hepatite autoimune.
  • Nuclear pontilhado fino = Síndrome de Sjögren Primária, Lúpus Eritematoso Sistêmico ou Lúpus.
  • Nuclear pontilhado fino Denso = Inespecífico, pode estar presente em várias doenças auto-imunes e também na Cistite Intersticial, Dermatite Atópica, Psoríase ou Asma.
  • Nuclear pontilhado grosso = Doença Mista do Tecido Conjuntivo, Lúpus Eritematoso Sistêmico, Esclerose Sistêmica ou Artrite Reumatoide.
  • Nucleolar pontilhado = Esclerose Sistêmica.
  • Citoplasmático pontilhado reticulado = Cirrose Biliar Primária ou Esclerose Sistêmica.
  • Citoplasmático pontilhado fino = Polimiosite ou Dermatomiosite.

É preciso saber interpretar os resultados do fator antinuclear. Um mesmo padrão pode significar várias doenças autoimunes diferentes ou não significar nada.

O FAN precisa ser avaliado junto com o quadro clínico do paciente. É importante lembrar que o paciente é um todo e não apenas um resultado de uma reação química impresso em um pedaço de papel. As associações descritas acima são possibilidades e não fatos consumados. Tenho recebido nos comentários dezenas de pedidos de interpretação de FAN baseados apenas nos seus resultados. O fator antinuclear sozinho não faz diagnóstico de nada. Este é um exame que não dá para ser avaliado à distância.

As doenças mais associadas com fator antinuclear positivo são as doenças autoimunes sistêmicas, como o Lúpus e a Esclerodermia (esclerose sistêmica). O FAN pode ser positivo também em doenças autoimunes restritas a alguns órgãos, como Tireoidite de Hashimoto e hepatite auto-imune.

FAN falso positivo

Como qualquer exame laboratorial, o FAN também pode apresentar falsos positivos. 10% da população saudável pode ter FAN falso positivo, principalmente mulheres e idosos. Algumas doenças ou medicamentos também podem causar um FAN reagente sem que isso signifique a presença de uma doença autoimune. Entre as doenças que podem causar um FAN positivo, as mais comuns são o HIV (leia: SINTOMAS DO HIV | AIDS), mononucleose (leia: MONONUCLEOSE INFECCIOSA | DOENÇA DO BEIJO), linfoma (leia: LINFOMA HODGKIN e LINFOMA NÃO-HODGKIN) e  a tuberculose (leia: TUBERCULOSE | Sintomas e tratamento). Entre os medicamentos, os mais comuns são a hidralazina, isoniazida e procainamida.

O que fazer após um FAN positivo?

Uma vez que se tenha um FAN positivo, associado a um quadro clínico que sugira doença auto-imune, deve-se solicitar a pesquisa de auto-anticorpos específicos para tentar definir exatamente com qual doença autoimune estamos lidando. O FAN sugere a presença de um auto-anticorpo, mas não define qual. Por exemplo, um FAN sugestivo de lúpus indica a pesquisa do Anticorpo anti-DNA nativo, que é o auto-anticorpo típico desta doença; na suspeita de Sjögren solicita-se o anticorpo anti SS-A/Ro e anticorpo anti SS-B/La; na Esclerodermia dosa-se o anticorpo anti-centrômero, etc.

Muitas vezes o paciente tem o FAN positivo mas possui os auto-anticorpos específicos, citados acima, negativos. Nestes casos há geralmente duas possibilidades: ou o FAN é falso positivo ou o paciente pode ter uma doença autoimune que ainda não está ativa. O paciente tem os auto-anticorpos  mas eles ainda não estão atacando o organismo. Há pacientes com lúpus que apresentam o FAN reagente anos antes da doença se manifestar clinicamente. Há outros, porém, que têm FAN positivo para o resto da vida e nunca desenvolvem nenhum problema de saúde.

Finalizando, o fator antinuclear é um exame inicial na investigação das doenças autoimunes. O FAN sozinho não fecha nenhum diagnóstico. Quando o paciente tem sintomas típicos de doença autoimune, ele ajuda muito. Quando o paciente nada sente, ele mais atrapalha do que ajuda.

VASCULITE | Causas e sintomas

by

Vasculite  é o nome ao grupo de doenças que provocam inflamação dos vasos sanguíneos.  A inflamação de uma artéria ou veia leva ao espessamento de sua parede, diminuindo o espaço para a circulação do sangue. Conforme esse espessamento progride, o vaso pode se fechar, cessando o fluxo sanguíneo por completo. Se não tratada a tempo, a vasculite leva à cicatrização, necrose e morte definitiva dos vasos acometidos.

Em alguns casos, as vasculites podem causar enfraquecimento da parede dos vasos, fazendo-os ceder à pressão do sangue, propiciando a formação de aneurismas (leia: O QUE É UM ANEURISMA?). Também pode haver rotura do vaso inflamado levando a quadros como AVC hemorrágico (leia: AVC | ACIDENTE VASCULAR CEREBRAL | Sintomas e tratamento).

Tipos de vasculites

As vasculites podem acometer qualquer tipo de artéria ou veia e lesar desde grandes vasos, como a artéria aorta, até vasos microscópicos como as arteríolas dos olhos ou dos rins.

As causas ainda não estão totalmente esclarecidas, porém, as vasculites são, em geral processos mediados por defeitos no sistema imunológico (leia: DOENÇA AUTO-IMUNE).

As vasculites podem ocorrer secundariamente a algumas doenças auto-imunes, como Lúpus (leia: LÚPUS ERITEMATOSO SISTÊMICO) e artrite reumatoide (leia: ARTRITE REUMATOIDE); infecções, como hepatite C (leia: ENTENDA A HEPATITE C), sífilis (leia: SINTOMAS DA SÍFILIS) ou AIDS (leia: SINTOMAS DO HIV E AIDS); ou como uma reação a certos de medicamentos.

Existem também as vasculites primárias, ou seja, aquelas que ocorrem sem uma causa aparente e sem estarem associadas a nenhuma outra doença.

As vasculites podem ser didaticamente dividas pelo tamanho dos vasos acometidos:

a) Vasculites de grandes vasos

– Arterite de Takayasu = É uma vasculite que acomete grandes artérias, principalmente aquelas mais próximas do coração, como a artéria aorta e seus ramos.
– Arterite temporal (arterite de células gigantes) = Também acomete grandes artérias, principalmente a aorta e os vasos da face.

b) Vasculite de médios e pequenos vasos

É uma vasculite que acomete vasos de tamanho médio e pequeno, poupando a aorta. Podem ou não estar associada a outras doenças como lúpus, hepatite, esclerodermia e neoplasia.

As mais comuns são:

– Poliarterite nodosa
– Doença de Kawasaki
– Vasculite primária do sistema nervoso central (vasculite cerebral)
– Tromboangeíte obliterante (doença de Buerger)

c) Vasculite de vasos pequenos e microscópicos

É a vasculite que acomete os pequeníssimos vasos dentro dos órgãos. Também podem ser primárias ou secundárias.

As principais são:

– Vasculite de Churg-Strauss.
– Púrpura de Henoch-Schönlein.
– Granulomatose de Wegener (leia: GRANULOMATOSE DE WEGENER).
– Crioglobulinemia.
– Doença de Behçet.
– Poliangeíte microscópica.

Sintomas da vasculite

O quadro clínico das vasculites dependem do tamanho dos vasos inflamados e de quais órgãos são acometidos.

Alguns sintomas inespecíficos são comuns a todas as vasculites, entre eles:

– Cansaço.
– Mal estar.
– Emagrecimento.
– Dor abdominal.
– Febre.
– Dor nas articulações.
– Perda do apetite.

Outros sintomas são mais específicos. Abaixo pode-se ver a foto de uma vasculite acometendo os vasos das mãos, causando necrose dos dedos.

Algumas vasculites acometem vasos que irrigam órgãos internos, como intestinos, cérebro, pulmão, baço, etc. Muitas vasculites acometem vasos da pele, causando lesões que chamamos de púrpura. São sinais de sangramento no tecido subcutâneo.

As vasculites também acometem com frequência os vasos dos pulmões e dos rins. No primeiro costuma causar um quadro muito grave com hemorragia pulmonar e risco de insuficiência respiratória. Nos rins costumam estar associados a lesões dos glomérulos renais, causando glomerulonefrite e insuficiência renal aguda (leia: O QUE É UMA GLOMERULONEFRITE ? e ENTENDA A INSUFICIÊNCIA RENAL AGUDA).

Outro sinal comum das vasculites é o acometimento dos nervos periféricos causando dores e perdas de sensibilidade nos membros.

As vasculites que atacam vasos de órgãos internos são muito graves e podem levar ao óbito se não forem diagnosticadas e tratadas a tempo.

Diagnóstico das vasculites

Através da história clínica e do exame físico é possível imaginar qual tipo de vasculite é mais provável. Identificar qual o tamanho de vaso acometido ajuda a excluir alguns tipos de doença e orienta na solicitação de exames complementares.

Análises de sangue com pesquisa de marcadores de doença auto-imune como FAN (leia: O QUE É O FAN (FATOR ANTINUCLEAR) ?), ANCA, crioglobulinemias, complemento etc… são muito úteis.

Radiografias de tórax para avaliação pulmonar e análises como a creatinina para avaliar a função renal também são necessários (leia: VOCÊ SABE O QUE É CREATININA?).

O exame mais importante é a biópsia. Pode ser da pele, do pulmão, do rim (leia: ENTENDA A BIÓPSIA RENAL) ou qualquer outro tecido ou órgão que apresente lesão.

Tratamento das vasculites

O tratamento da vasculite depende do tipo e da presença ou não de uma causa identificável.

As vasculites causadas por drogas e restritas à pele costumam ser auto-limitadas. A simples suspensão do medicamento costuma ser suficiente. Em casos mais agressivos pode se usar corticoides.

As vasculites sistêmicas, ou seja, aquelas que acometem órgãos internos, são quadros graves e devem ser tratados agressivamente. O tratamento costuma ser com drogas imunossupressoras como corticoides em doses elevadas (leia: INDICAÇÕES E EFEITOS DA PREDNISONA E CORTICOIDES), ciclofosfamida, azatioprina e metotrexate.

Em casos dramáticos pode-se lançar mão da plasmaférese (leia: ENTENDA O QUE É PLASMAFÉRESE).

O QUE É A PLASMAFERESE?

by

A plasmaferese (ou plasmaférese) é um tratamento médico no qual usamos uma máquina para remover elementos do plasma sanguíneo que possam ser responsáveis por algumas doenças.

Doenças como mieloma múltiplo, miastenia gravis e a síndrome de Guillain-Barré são provocadas por anticorpos nocivos que estão presentes no plasma, sendo, portanto, passíveis de serem tratadas com sessões de plasmaferese.

Neste artigo vamos explicar o que é o plasma sanguíneo, quais são os seus elementos que podem provocar doenças e o que é a plasmaferese.

O que é o plasma?

O sangue é o fluido responsável por transportar nutrientes e oxigênio para todos os tecidos do corpo. No sangue também estão presentes enzimas, proteínas, anticorpos, células, sais minerais, glicose, hormônios e uma gama de outras moléculas necessárias para o funcionamento normal do nosso organismo.

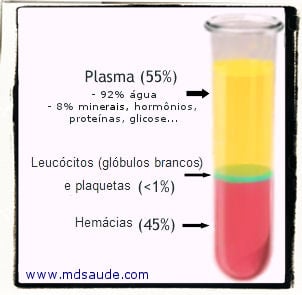
O sangue é composto por uma parte líquida, chamada de plasma, e outra sólida, composta por células circulantes que são as hemácias (glóbulos vermelhos), os leucócitos (glóbulos brancos) e as plaquetas.

Quando pegamos uma amostra de sangue e colocamos em uma máquina centrifugadora, conseguimos separar esses elementos do sangue, como demonstrado na ilustração ao lado.

O plasma sanguíneo, que é a parte líquida (sem células), corresponde a 55% do volume de sangue. Ele é composto por 90% de água e 10% de proteínas, anticorpos, enzimas, glicose, sais minerais, fatores da coagulação, hormônios e outras substâncias diluídas do sangue.

Como muitas doenças são causadas por elementos anormais presentes no plasma, tais como auto-anticorpos*, toxinas e proteínas anômalas, um método no qual estas substâncias possam ser removidas do plasma torna-se um tratamento muito útil.

* Um auto-anticorpo é um anticorpo produzido contra uma estrutura do nosso próprio organismo. Em outras palavras, é um anticorpo produzido de forma inapropriada contra nós mesmos. O nosso próprio sistema imunológico passa a nos atacar em vez de atacar apenas germes invasores. Se você quiser entender melhor o conceito de auto-anticorpo, leia o seguinte artigo: DOENÇAS AUTOIMUNES.

A plasmaferese é, portanto, um procedimento realizado para a “limpeza” do plasma, que age removendo substâncias que sejam responsáveis por causar danos ao nosso organismo.

Como é feita a plasmaferese?

A plasmaferese é um método que tem muitas semelhanças com a hemodiálise (leia: O QUE É HEMODIÁLISE? COMO ELA FUNCIONA?), sendo realizado, inclusive, com uma máquina muito parecida.

\"Plasmaferese\"

Enquanto na hemodiálise o filtro remove as toxinas acumuladas pela insuficiência renal (leia: INSUFICIÊNCIA RENAL CRÔNICA – SINTOMAS), o filtro da plasmaferese é capaz de remover o plasma do sangue, levando consigo as substâncias indesejáveis que estão causando doenças.

Na foto ao lado podemos ver uma sessão de plasmaferese em andamento.  O sangue do paciente é filtrado pelo plasmafiltro, que remove as proteínas e anticorpos danosos, retornando ao paciente o sangue sem estes elementos.

O problema é que a plasmaferese filtra todas as substâncias do plasma, tanto as maléficas quanto as benéficas, inclusive a água presente. Para que o paciente não entre em choque circulatório por falta de plasma, o mesmo volume que é eliminado na plasmaferese precisa ser reposto com bolsas de plasma fresco ou albumina, que são fornecidos pelo banco de sangue do hospital. No paciente da foto, optamos por fazer reposição com albumina, por apresentar menor risco de efeitos colaterais.

\"Cateter

Assim como na hemodiálise, na plasmaferese é preciso um acesso venoso para que possamos levar o sangue até a máquina e depois trazê-lo de volta ao paciente. Habitualmente, utilizamos cateteres de hemodiálise na veia jugular interna ou na veia femoral para realização da plasmaferese. Estes cateteres ficam localizado dentro da veia cava, bem próximo à entrada do coração (veja a ilustração ao lado).

As sessões de plasmaferese duram, em média, duas horas e podem ser realizadas diariamente ou em dias alternados, dependendo da doença em questão. O tempo total de tratamento também depende da substância plasmática que se pretende filtrar e da resposta clínica do paciente. Em geral, cada tratamento consiste em 5 a 7 sessões de plasmaferese, distribuídas em um intervalo de uma a duas semanas.

É importante entender que a plasmaferese remove as proteínas indesejáveis, mas não influencia na sua produção. Essa informação é importante em duas situações:

1- Se o caso em questão for uma doença autoimune, junto com a plasmaferese para remover os auto-anticorpos, é necessário também o tratamento com drogas imunossupressoras para impedir que novos anticorpos maléficos sejam produzidos enquanto se retira os que já circulam na corrente sanguínea. Caso contrário, em poucos dias, tudo o que foi retirado do plasma pela plasmaferese estará de volta.

2- Alguns anticorpos e proteínas maléficas sobrevivem por mais de 20-30 dias. Mesmo que o tratamento com drogas imunossupressoras consiga cessar a produção de novos auto-anticorpos, se não for realizada a plasmaferese, aqueles anticorpos ou proteínas já produzidas continuarão circulando e atacando o organismo ainda por vários dias. Dependendo da gravidade da doença, isso é inaceitável, podendo ser tempo suficiente para levar o paciente ao óbito ou à lesão irreversível de algum órgão.

Indicações para plasmaferese

Duas doenças neurológicas de origem autoimune são as maiores indicações para plasmaferese. São elas a Miastenia Gravis e a Síndrome de Guillain-Barré (leia: O QUE É A SÍNDROME DE GUILLAIN-BARRÉ?).

Outras doenças na qual a plasmaferese também pode estar indicada são:

– Mieloma múltiplo (leia: ENTENDA O MIELOMA MÚLTIPLO).
– Macroglobulinemia de Waldenstrom.
– Lúpus (leia: LÚPUS ERITEMATOSO SISTÊMICO).
– Síndrome de Goodpasture.
– Granulomatose de Wegener (GRANULOMATOSE DE WEGENER).
– Crioglobulinemia.
– Esclerose múltipla (leia. SINTOMAS DA ESCLEROSE MÚLTIPLA).
– Púrpura trombocitopênica trombótica.
– Algumas glomerulonefrites (leia: O QUE É UMA GLOMERULONEFRITE ?).
– Hipercolesterolemia familiar (leia: COLESTEROL BOM (HDL) E COLESTEROL RUIM (LDL)).
– Síndrome de Crigler-Najjar (leia: SÍNDROME DE GILBERT, CRIGLER-NAJJAR e DUBIN-JOHNSON).
– Alguns casos de rejeição de transplante de órgãos (leia: SAIBA COMO FUNCIONA O TRANSPLANTE DE ÓRGÃOS).

Complicações da plasmaferese

Como qualquer procedimento médico invasivo, a plasmaferese apresenta risco de complicações. Vamos resumir os problemas mais comuns da plasmaferese.

1- A punção de um vaso profundo para implantação do cateter necessário para a realização da plasmaferese pode causar a formação de hematomas ou infecção do local.

2- Como é no plasma que encontram-se os fatores responsáveis pela coagulação do sangue, quando a reposição do volume retirado é feita apenas com albumina, e não com plasma fresco, o paciente passa a apresentar um maior risco de sangramentos.

3- Quando a reposição é feita com bolsas de plasma fresco, há um menor risco de sangramentos, porém, outras complicações podem surgir. O plasma fresco é obtido através de doações de sangue, nas quais o plasma é retirado e colocado em bolsas separadas (leia: DOAÇÃO DE SANGUE | informações para doadores). Portanto, a infusão de plasma fresco pode apresentar complicações semelhantes àquelas que ocorrem nas transfusões de sangue. Uma delas é a transmissão de infecções, tais como hepatite e HIV (leia: ENTENDA A HEPATITE C e SAIBA COMO SE PEGA E TRANSMITE HIV E AIDS (SIDA)). Outra complicação possível da transfusão de plasma é a reação alérgica a proteínas presentes no plasma transfundido (leia: CAUSAS E SINTOMAS DO CHOQUE ANAFILÁTICO).

4- Os derivados de sangue utilizados para transfusão possuem citrato, que é uma substância que previne a coagulação do sangue dentro da bolsa. Se o paciente recebe grandes quantidades de citrato, parte dele liga-se ao cálcio circulante no sangue, impedindo que este exerça suas funções normais no organismo. A queda da concentração da cálcio no sangue pode causar sintomas como câimbras, desorientação, dormências nos membros, etc.

Em geral, quando a  reposição do plasma removido pela plasmaferese é feita apenas com albumina, as taxas de complicações são menores que com a reposição de plasma de doadores. Algumas doenças, porém, apresentam melhor resposta quando a reposição é feita com plasma, especialmente a púrpura trombocitopênica trombótica. Portanto, a indicação do tipo de reposição é feita individualmente.

PREDNISONA E GLICOCORTICOIDES – Efeitos Colaterais e Indicações

by


Os glicocorticoides, também chamados de corticoides ou corticosteroides, são drogas poderosas, derivadas do hormônio cortisol produzido pela glândula suprarrenal. Os corticoides são frequentemente usados como parte do tratamento de doenças de origem inflamatória, alérgica, imunológica e até contra alguns tipos de câncer.

Apesar de ser um medicamento muito eficaz contra várias doenças graves, os corticoides apresentam um grande defeito: um perfil muito extenso de efeitos colaterais, alguns deles graves, outros esteticamente indesejáveis. Quando usados de forma prolongada, os corticoides levam ao ganho de peso, podem causar estrias, provocam acne, enfraquecem os ossos, etc.

Neste artigo iremos tratar das indicações e dos efeitos colaterais dos corticoides, com especial ênfase na prednisona e prednisolona, as drogas mais usadas da classe.

O que é um glicocorticoide?

Os glicocorticoides  são hormônios esteroides, não-anabolizantes e não-sexuais, produzidos pelo córtex da glândula supra-renal. O hormônio produzido naturalmente pelo nosso organismo é o cortisol. Níveis normais de cortisol são essenciais para a nossa saúde, pois este hormônio tem ação no metabolismo da glicose, nas funções metabólicas do organismo, na cicatrização, no sistema imune, na função cardíaca, no controle do crescimento e em muitas outras ações básicas do nosso corpo.

O cortisol é um hormônio de estresse. Ele recebe esse nome, pois sua produção eleva-se toda vez que o nosso organismo encontra-se sob estresse físico, como nos casos de traumatismos, infecções ou cirurgias. O cortisol aumenta a disponibilidade de glicose e energia, eleva a pressão arterial, aumenta o tônus cardíaco e prepara o organismo para sofrer e combater insultos.

Tipos de corticoides

Os glicocorticoides usados na prática médica são versões sintéticas, produzidas laboratorialmente, do hormônio natural cortisol. Existem várias formulações sintéticas de corticoides, as mais usadas são a prednisona, prednisolona, hidrocortisona, dexametasona, metilprednisolona e beclometasona (via inalatória).

Todos os corticoides sintéticos são mais potentes que o cortisol natural, exceto pela hidrocortisona, que apresenta uma potência semelhante.

Potência em relação ao cortisol :

  • Hidrocortisona = Potência semelhante ao cortisol.
  • Deflazacorte = 3x mais potente que o cortisol.
  • Prednisolona = 4-5x mais potente que o cortisol.
  • Prednisona = 4-5x mais potente que o cortisol.
  • Triancinolona = 5x mais potente que o cortisol.
  • Metilprednisolona = 5-7.5x mais potente que o cortisol.
  • Betametasona = 25-30x mais potente que o cortisol.
  • Dexametasona = 25-30x mais potente que o cortisol.
  • Beclometasona = 8 pufs 4x por dia equivale a 14 mg de prednisona oral diária.

60 mg de prednisona apresentam o mesmo efeito que 2 mg de dexametasona ou 300 mg do cortisol natural. Devido a essa potência maior dos corticoides sintéticos, conseguimos administrar nos pacientes doses muito acima dos níveis fisiológicos do cortisol, o que é essencial para o tratamento de algumas doenças.

Doenças que podem ser tratadas com corticoides

A prednisona e os corticoides em geral são drogas que conseguem modular processos inflamatórios e imunológicos do nosso organismo, tornando-se extremamente úteis em uma infinidade de doenças. Qualquer doença de origem alérgica, inflamatória ou autoimune pode ser tratada com algum desses corticoides (leia também: O QUE É UMA DOENÇA AUTOIMUNE?).

Só para se ter uma ideia da importância dos corticoides na prática médica, podemos citar como indicação para a sua administração as seguintes doenças:

As doses diárias equivalentes a 5-10 mg de prednisona são chamadas de doses fisiológicas por serem compatíveis com a produção diária natural de cortisol. Nestas doses, os corticoides sintéticos apresentam apenas efeito anti-inflamatório.

Em situações normais, a secreção de cortisol pela suprarrenal apresenta um ciclo circadiano, ou seja, sofre alterações de acordo com o período do dia. Durante as primeiras horas da manhã, a sua secreção está muito elevada, reduzindo-se ao máximo por volta das 23 horas. Por isso, optamos por administrar os corticoides durante a parte da manhã para tentar simular a secreção fisiológica que o organismo está habituado, diminuindo, assim, a incidência de efeitos colaterais.

Conforme a dose vai sendo elevada, a prednisona, ou qualquer outro glicocorticoide, começa a apresentar efeitos imunossupressores, o que justifica os seu uso nas doenças autoimunes e no transplante de órgãos.

Nas doenças autoimunes e glomerulonefrites podemos usar até 80 mg de prednisona por dia. Em casos graves, lançamos mão de um procedimento chamado pulsoterapia, que consiste na administração venosa de até 1000 mg de metilprednisolona por 3 dias seguidos. Essa pulsoterapia pode ser usada em vasculites severas, em casos de rejeição de órgãos transplantados e no tratamento de doenças autoimunes graves e descompensadas, como ocorre em alguns casos de Lúpus, por exemplo.

Os corticoides podem ser administrados por várias vias. Por exemplo, corticoides sistêmicos são aqueles tomados por via oral ou via intravenosa. Na asma é muito comum a administração do corticoide inalatório. Na rinite e sinusite a via preferencial é a intranasal. Nas doenças de pele, o corticoide é tópico, ou seja, em cremes ou pomadas. Pode haver corticoides em colírios e em soluções para administração nos ouvidos. Nas artrites a via pode ser  intra-articular (infiltração).

Absorção dos corticoides

A imensa maioria dos efeitos colaterais ocorre nos pacientes que fazem uso prolongado e com doses elevadas de corticoides por via oral ou intravenosa. Isso não significa, porém, que as outras formas de administração de corticoides seja isenta de efeitos adversos.

Corticoides por via inalatória, muito usados no tratamento da asma, podem ter relevante absorção sistêmica, apesar desta ser bem menor do que a que ocorre com corticoides administrados por via oral. A fluticasona por via inalatória, por exemplo, reconhecidamente inibe a produção de cortisol pela suprarrenal e pode causar efeitos colaterais sistêmicos, quando usada seguidamente por vários meses, principalmente em crianças.  Outras formas de corticoide inalatório parecem ter absorção sistêmica menor.

Injeções de dexametasona intra-articulares podem causar síndrome Cushing (explico o que é esta alteração mais à frente).

Mesmo os corticoides em pomada ou creme podem ser absorvidos pelo organismo de forma suficiente para provocar efeitos colaterais, caso o seu uso seja por tempo prolongado. A absorção do corticoide pela pele varia de acordo com alguns fatores. Por exemplo, áreas como as dobras cutâneas, couro cabeludo e a testa apresentam maior absorção. Nas crianças e em áreas com inflamação ou descamação da pele a absorção sistêmica dos corticoides também é maior.

Em geral, não existe forma de corticoide isenta de efeitos colaterais. Não importa a via, quanto maior for o tempo de tratamento e a dose utilizada, maior são os riscos de efeitos adversos.

Efeitos colaterais da prednisona e dos corticoides em geral

Ao mesmo tempo que são drogas extremamente úteis em uma variedade de doenças graves, os corticoides apresentam, principalmente se usados a longo prazo, uma lista imensa de efeitos colaterais indesejáveis, que variam desde problemas estéticos até infecções graves por inibição do sistema imunológico.

Os efeitos colaterais estão intimamente relacionados à dose e ao tempo de uso. O uso esporádico e por pouco tempo não é capaz de levar aos efeitos adversos que serão descritos a seguir. Não é preciso se preocupar com a prescrição de corticoides por apenas uma semana, mesmo que este esteja em doses altas.

Toda vez que o uso de corticoides em doses elevadas ou por tempo prolongado for cogitado, é importante colocar na balança os possíveis benefícios e os prováveis efeitos.  O uso estará indicado sempre que o médico julgar que a doença a ser tratada é mais grave que os potenciais efeitos adversos.

Após a leitura deste artigo você pode ficar com a impressão de que a prednisona e similares são drogas terríveis. É importante salientar que o uso prolongado e em doses elevadas só costuma ser indicado em doenças graves, que podem levar à morte ou a graves limitações.

a) Efeitos colaterais dos corticoides na pele

Os efeitos estéticos dos corticoides são os que mais incomodam os pacientes, principalmente as mulheres. Cerca de metade dos indivíduos que usam, pelo menos, 20 mg diários de prednisona, ou dose equivalente de qualquer outro corticoide, por três ou mais meses irão apresentar efeitos colaterais estéticos.

Entre os mais comuns podemos citar a equimose e a púrpura associadas ao corticoide. Estas alterações são pequenas hemorragias que ocorrem em baixo da pele, normalmente em áreas expostas ao sol, como mãos e antebraços. Outro efeito adverso comum é uma pele mais fina e frágil.

Estrias de cor arroxeada localizadas na região abdominal, calvície, crescimento de pelos em mulheres e acne também ocorrem com frequências em usuários crônicos de corticoides por via oral.

O risco de cânceres de pele do tipo não-melanoma parece ser maior em pessoas que tomam corticoides por tempo prolongado.

Pacientes que fazem uso de corticoides em cremes e pomadas por longo tempo também podem apresentar efeitos indesejados na pele, como atrofia, estrias, teleangiectasias e manchas roxas. Um maior risco de infeções fúngicas na pele também ocorre com o tratamento prolongado.

Um sinal típico da toxicidade pelos corticoide é o desenvolvimento da aparência “cushingoide”, que se caracteriza por um face arredondada (chamada de fácies em lua), pelo acúmulo de gordura na região posterior do pescoço e das costas (chamado de corcova ou giba de búfalo) e pela distribuição irregular da gordura corporal, com predomínio na região abdominal e tronco. Este conjunto de efeitos colaterais, chamado de síndrome de Cushing, é um dos mais incômodos, pois muda muito a aparência do paciente, principalmente nas pessoas que eram previamente magras.

A síndrome de Cushing surge, habitualmente, dentro dos 2 primeiros meses de tratamento com corticoides em doses acima de 20 mg por dia. Em alguns pacientes, porém, doses acima de 10 mg por dia já são suficientes para provocar esta alteração.

Corcova de búfalo ou giba

b) Efeitos colaterais dos corticoides nos olhos

O uso contínuo de corticoides sistêmicos, normalmente por mais de 1 ano com doses maiores que o equivalente a 10 mg de prednisona por dia, pode levar a alterações oftalmológicas, como a catarata e glaucoma. Tanto os corticoides usados por via oral, por via nasal (spray nasal para asma ou bronquite) ou sob a forma de colírios podem causar ambas doenças.

Pacientes que fazem uso crônico de corticoides devem ser avaliados periodicamente por um oftalmologista, com o intuito de detectar sinais precoces de catarata ou glaucoma.

c) Efeitos colaterais metabólicos dos corticoides

A partir da dose de 5 mg por dia há uma clara tendência ao ganho de peso e acúmulo de gordura na região do tronco e abdômen. Quanto maior for a dose do corticoide, maior é o ganho de peso.

Além do acúmulo de gordura, a corticoterapia crônica também leva a alterações do metabolismo da glicose, podendo, inclusive, provocar diabetes mellitus. O risco é maior nos indivíduos que já apresentam valores de glicose ligeiramente alterados antes do início da corticoterapia. Apesar do diabetes ser reversível na maioria dos casos após a suspensão da droga, alguns pacientes permanecem diabéticos para o resto da vida.

Doses diárias de prednisona acima de 10 mg por mais de 3 meses também podem provocar alterações nos níveis de colesterol, nomeadamente elevações no colesterol LDL (colesterol ruim) e triglicerídeos, e redução dos níveis de colesterol HDL (colesterol bom).

d) Efeitos colaterais cardiovasculares dos corticoides

A incidência de várias doenças cardiovasculares costuma aumentar com o uso prolongado de corticoides. Podemos citar o aumento da ocorrência de hipertensão, infartos do miocárdio, insuficiência cardíaca e AVC.

O risco de doença cardiovascular depende da dose e do tempo de tratamento. Pacientes que desenvolvem síndrome de Cushing costumam ser os que apresentam a maior taxa de aterosclerose e maior risco de problemas cardíacos.

Doses pequenas de corticoides por pouco tempo não parecem aumentar o risco cardiovascular de forma relevante.

e) Efeitos colaterais músculo-esqueléticos dos corticoides

O uso crônico de glicocorticoide está associado a diversas alterações músculo-esqueléticas. A mais comum é a osteoporose.  Neste caso, mesmo doses baixas, como 2,5 mg ou 5 mg por dia, se usadas de forma crônica, podem acelerar a perda de massa óssea.

A corticoterapia prolongada também é responsável por aumento da incidência de necrose óssea, lesões musculares (miopatia), fraturas ósseas e distúrbios do crescimento, quando usado em crianças.

f) Efeitos colaterais dos corticoides no sistema nervoso central

O uso de corticoides, em um primeiro momento, pode causar uma sensação de bem-estar e euforia. Porém, a longo prazo ele está associado a uma maior incidência de quadros psiquiátricos, tais como psicose e depressão, além de insônia e alterações da memória.

g) Efeitos colaterais imunológicos dos corticoides

A imunossupressão causada pela corticoterapia é um efeito desejável nos casos das doenças autoimunes, mas pode também ser um grande problema, já que facilita a ocorrência de infecções. É preciso saber balancear bem os riscos com os benefícios.

O risco de infecção surge naqueles que tomam o equivalente a 10 mg por dia ou mais de prednisona por vários dias. Este risco torna-se muito elevado com doses acima de 40 mg por dia ou quando obtém-se uma dose acumulada de 700 mg de prednisona ao longo de todo o tratamento.

Além de facilitar infecções, os corticoides também inibem o surgimento da febre, dificultando o reconhecimento de um processo infeccioso em curso.

Doentes submetidos a altas doses de corticoides devem evitar vacinas compostas por vírus vivos, sob o risco de desenvolver infecções vacinais. Vacinas com vírus mortos podem ser administradas, porém, a corticoterapia também pode impedir a formação de anticorpos, fazendo com que a imunização apresente pouca eficácia. Muitas vezes são necessárias doses maiores para uma eficaz imunização.

A candidíase oral e vaginal são infecções muito comuns nos pacientes que fazem uso crônico de glicocorticoides.

i) Outros efeitos colaterais dos corticoides

A lista de possíveis efeitos colaterais dos corticoides é muito extensa. Além dos que já foram citados, outros efeitos adversos relativamente comuns são: retenção de líquidos, alterações menstruais, gastrite, úlcera péptica, esteatose hepática, pancreatite e infertilidade.

Cuidados e perigos do uso de corticoides

A corticoterapia prolongada requer alguns cuidados, principalmente na hora de se suspender a droga.

O uso de prednisona ou similares por muito tempo, inibe a produção natural de cortisol pela glândula suprarrenal. Como os corticoides sintéticos têm uma meia-vida de algumas horas apenas, a suspensão abrupta faz com que após 2 ou 3 dias os níveis de cortisol fiquem próximo de zero. Quando a suprarrenal fica muito tempo inibida pela administração de corticoides exógenos, ela demora até voltar a produzir o cortisol naturalmente. Em geral, tratamentos que duram menos de 3 semanas não costumam causar grandes efeitos colaterais nem causam inibição prolongada das supra renais.

LEIA TAMBÉM:
– CHOQUE CIRCULATÓRIO

Como o cortisol é um hormônio essencial para a vida, o paciente que suspende o corticoide sintético abruptamente entra em um estado chamado de insuficiência suprarrenal, podendo evoluir para choque circulatório, coma e óbito, se não for rapidamente atendido.

Por isso, a retirada dos corticoides após uso prolongado deve ser sempre feita de modo lento e gradual. Nunca se deve suspender o tratamento sem conhecimento médico.

Este post também está disponível em: Espanhol

ESCLEROSE MÚLTIPLA – Sintomas e Tratamento

by

\"Esclerose
A esclerose múltipla (EM) é uma doença de provável origem autoimune, na qual o nosso organismo produz inapropriadamente anticorpos contra estruturas dos nossos nervos, levando à inflamação e destruição dos mesmos (leia: O QUE É UMA DOENÇA AUTOIMUNE).

Neste artigo vamos abordar os seguintes pontos sobre a esclerose múltipla:

  • O que é a esclerose múltipla.
  • Quais são as suas causas.
  • Quais são as diferenças entre a esclerose múltipla e a síndrome de Guillain-Barré.
  • Quais são os sintomas.
  • Como é feito o diagnóstico.
  • Quais são as opções de tratamento.
  • Tratamentos promissores que podem levar à cura da esclerose múltipla.

O que é esclerose múltipla

A esclerose múltipla é uma doença neurológica que ocorre pela destruição da bainha de mielina, substância que recobre os nervos. Portanto, para compreender a esclerose múltipla é preciso saber antes o que é a bainha de mielina.

\"Impulsos

Impulsos elétricos viajando entre os neurônios

Todo o nosso sistema nervoso se comunica através de impulsos elétricos. Por exemplo, quando mexemos a nossa mão, só conseguimos fazê-lo porque o nosso sistema nervoso é capaz de enviar um impulso elétrico, que sai do cérebro, caminha pela medula, passa para os nervos periféricos e chega até os músculos da mão, dando ordem para eles se mexerem . Os impulsos também podem seguir o caminho inverso. Todas as sensações que temos do ambientes (temperatura, tato, pressão, dor, etc.) só são percebidas porque as terminações nervosas da pele conseguem captar esses estímulos, enviando-os aos nervos periféricos, medula e, finalmente, cérebro, onde eles serão interpretados.

Esses estímulos elétricos que chegam e saem do cérebro precisam ser transportados entre um neurônio e outro. O fio condutor dos neurônios responsável por esta conexão é chamado de axônio, um prolongamento do próprio neurônio capaz de ligar uma célula nervosa à outra. Como qualquer fio elétrico, os axônios precisam de um isolamento, como se fosse um fio encapado. A substância que fornece esse isolamento e permite a transmissão dos impulsos elétricos é a bainha de mielina.

Na esclerose múltipla, as células nervosas do cérebro e da medula apresentam progressiva destruição de suas bainhas de mielina, fazendo com que os axônios percam a capacidade de transportar os impulsos elétricos. Os neurônios centrais deixam de enviar e de receber estímulos elétricos.

Causas da esclerose múltipla

A esclerose múltipla é uma doença autoimune causada pela destruição da bainha de mielina pelos nossos próprios anticorpos. Não sabemos bem o porquê, mas de uma hora para outra o nosso organismo passa a tratar a bainha de mielina presente nos axônios do sistema nervoso central como uma estrutura estranha, como se fosse um vírus ou bactéria. O sistema imune passa, então, a atacar a bainha de mielina destes neurônios, destruindo-a progressivamente. Imagina-se que a origem da esclerose múltipla possa estar relacionada a desarranjos do sistema imunológicos que surgem após algumas doenças virais, como, por exemplo, a mononucleose (leia: MONONUCLEOSE – DOENÇA DO BEIJO).

Diferenças entre esclerose múltipla e síndrome de Guillain-Barré

A esclerose múltipla e a síndrome de Guillain-Barré são doenças semelhantes na medida em que ambas tem origem autoimune e ocorrem por ataques à bainha de mielina dos nervos (leia: O QUE É A SÍNDROME DE GUILLAIN-BARRÉ?). A diferença é que no Guillain-Barré os nervos acometidos são os do sistema nervoso periférico (nervos fora da medula), enquanto que na esclerose múltipla são os nervos do sistema nervoso central (medula e cérebro) que sofrem desmielinização. Essa pequena diferença é importantíssima no prognóstico final, uma vez que os nervos periféricos têm capacidade de se regenerar, enquanto que os neurônios e axônios do cérebro e da medula não.

Fatores de risco para esclerose múltipla

A esclerose múltipla normalmente se manifesta pela primeira vez entre os 20 e 40 anos de idade. É duas vezes mais comum em mulheres do que em homens, e três vezes mais comum em pessoas que tenham algum familiar acometido pela doença. A esclerose múltipla ocorre com mais frequência em caucasianos (brancos) do que em afrodescendentes ou asiáticos.

Aparentemente, um dos fatores de risco para o surgimento da esclerose múltipla é a infecção pelo vírus Epstein Barr, causador da mononucleose. Imagina-se que o vírus possa ter proteínas semelhantes às da bainha de mielina, fazendo com que os anticorpos tenham dificuldade de distingui-las. É importante frisar que a imensa maioria dos pacientes que tiveram contato com o vírus Epstein Barr não desenvolvem a esclerose múltipla, o que sugere que mais de um fator seja necessário para o surgimento da doença.

Pacientes portadores de outras doenças autoimunes, como tireoidite de Hashimoto (leia: HIPOTIREOIDISMO | TIREOIDITE DE HASHIMOTO), diabetes mellitus tipo 1 (leia: O QUE É DIABETES?) ou doença de Crohn (leia: DOENÇA DE CROHN | RETOCOLITE ULCERATIVA) também apresentam maior risco de desenvolverem esclerose múltipla.

Nos últimos anos tem-se dado muita atenção à relação entre níveis de vitamina D e a esclerose múltipla. Sabemos que a doença é menos comum em áreas tropicais, onde a incidência solar anual é maior e a produção de vitamina D pela pele é mais intensa. Estudos sugerem que níveis adequados de vitamina D podem ser um fator de proteção contra a esclerose múltipla (leia: VITAMINA D | Deficiência e suplementos).

Sintomas da esclerose múltipla

Os sinais e sintomas da esclerose múltipla dependem de quais pontos do sistema nervoso são afetados. Não existe um sintoma típico que feche o diagnóstico de esclerose múltipla, porém, alguns deles são muito sugestivos:

– Neurite óptica: normalmente se apresenta como um dor aguda em um dos olhos, que piora com o movimento ocular. Esta dor costuma vir associada a graus variáveis de perda visual, geralmente no centro do campo visual. O paciente pode também apresentar visão dupla ou borrada. Nistagmo (discreto movimento involuntário dos olhos) é um achado comum.

O acometimento dos dois olhos ao mesmo tempo é incomum na esclerose múltipla e costuma indicar outra doença neurológica.

– Sintomas sensoriais: formigamento e dormências, principalmente nos membros, ocorrendo em um lado do corpo de cada vez, são sintomas muito comuns da esclerose múltipla e aparecem em quase 100% dos casos ao longo do curso da doença.

– Fenômeno de Lhermitte: sensação de choque elétrico que se irradia pela coluna vertebral, desencadeado por movimentos da cabeça e do pescoço é chamado de Fenômeno de Lhermitte. É um sintoma típico da esclerose múltipla, mas pode também ocorrer em outras doenças neurológicas.

– Tonturas e vertigens: até 50% dos pacientes com EM podem apresentar tonturas (leia: TONTURA E VERTIGEM | Causas e sintomas). Este sintoma geralmente surge em pacientes com acometimento da face pela doença, como dormências e alterações oculares e auditivas.

– Sintomas motores: tremores, alterações na marcha, diminuição de força muscular e paralisias dos membros ocorrem por lesão dos neurônios da medula. A perda de força é inicialmente unilateral, mas torna-se bilateral em fases avançadas. O acometimento dos membros inferiores é tipicamente mais intenso do que nos membros superiores.

Sintomas da esclerose múltipla

– Incapacidade de controlar a bexiga e os intestinos: A lesão dos nervos da medula além de causar fraqueza muscular nos membros inferiores, também pode provocar uma perda do controle dos esfincteres anal e da bexiga, provocando incontinência fecal e urinária

A esclerose múltipla se manifesta alternando períodos de ataques com remissões. O doente apresenta sintomas agudos que duram dias a semanas, e depois somem, podendo deixar ou não sequelas. O paciente permanece assintomático até um segundo ataque, que também desaparece. Conforme os ataques vão se acumulando, eles ficam cada vez mais agressivos e as sequelas vão se somando, de modo que o paciente vai ficando progressivamente pior ao final de cada exacerbação.

A sobrevida dos pacientes com esclerose múltipla atualmente é de 30 a 40 anos. Pacientes que após 10 ou 15 anos de doença possuem pouca ou nenhuma sequela são aqueles com melhor prognóstico, apresentando maior tempo e qualidade de vida.

Evolução da esclerose múltipla

A esclerose múltipla pode ter apresentações distintas entre os paciente. Há alguns padrões de comportamento são bem conhecidos.

1- Esclerose Múltipla Remitente Recorrente (EMRR) ou surto remissão.

Esta forma de esclerose múltipla é caracterizada por surtos de início súbito, mas de curta duração, seguidos por recuperação completa (ou parcial com sequelas mínimas). Não há progressão da doença fora dos períodos de surtos, e o paciente pode ficar  meses ou anos sem sinais da da esclerose múltipla. Este padrão de EM é responsável por 85 a 90% dos casos iniciais. No entanto, a maioria dos pacientes com EMRR irá eventualmente entrar numa fase progressiva da doença, chamada Esclerose Múltipla Secundaria Progressiva (EMSP).

2- Esclerose Múltipla Secundaria Progressiva (EMSP)

A esclerose múltipla secundária progressiva ocorre quando há agravamento da forma Esclerose Múltipla Remitente Recorrente (EMRR), geralmente 15 a 20 anos após o início da doença. Nesta forma as crises se tornam mais frequentes e as sequelas começam a se acumular. O paciente agora pode evoluir com piora dos sintomas mesmo sem haver crises agudas.

3- Esclerose Múltipla Primária Progressiva (EMPP)

A esclerose múltipla progressiva primária é caracterizada pela progressão rápida da doença desde fases iniciais. O paciente pode não ter surtos, mas vai acumulando sintomas e sequelas progressivamente. Este tipo tem prognóstico pior e representa cerca de 10 por cento dos casos. Surge habitualmente em pacientes que desenvolvem EM após os 40 anos.

Diagnóstico da esclerose múltipla

Não existe um exame único que estabeleça o diagnóstico da esclerose múltipla. O diagnóstico é feito através da interpretação dos sintomas e de alguns exames completares. Os exames mais usados para a elucidação do quadro são a ressonância magnética nuclear do sistema nervoso central, a análise do líquido cefalorraquidiano, obtido através da punção lombar, e o teste de potencial evocado, que consiste na avaliação da resposta do organismo a pequenos choques elétricos, que estimulam nervos periféricos da visão ou dos músculos.

Tratamento da esclerose múltipla

Infelizmente, ainda não existe um tratamento amplamente disponível que seja capaz de curar a esclerose múltipla. Há tratamentos experimentais promissores, conforme veremos no tópico a seguir, mas estes ainda estão em fases de testes e não fazem parte, ainda, do tratamento habitual da esclerose múltipla.

Como trata-se de uma doença de origem imunológica, o tratamento da EM baseia-se em drogas que ajam no sistema imunológico. A terapia é divida em tratamento nas crises e tratamento durante a remissão.

Tratamento das crises de esclerose múltipla

Os corticoides são as drogas mais usadas durante os surtos (leia: PREDNISONA E CORTICOIDES | efeitos colaterais). O tratamento é chamado de pulsoterapia e consiste na administração de doses elevadas de corticoides (habitualmente metilprednisolona) por via venosa durante 5 dias.

Nos casos de surto grave, com pouca resposta aos corticoides, indica-se a realização da plasmaferese, um procedimento parecido com a hemodiálise, que serve para limpar o sangue dos anticorpos danosos (leia: ENTENDA COMO FUNCIONA A PLASMAFÉRESE).

Tratamento da esclerose múltipla durante a remissão

Já existem drogas para tratar os pacientes fora das crises, visando reduzir as sequelas e a ocorrência de novos surtos. Este tratamento, chamado modificador de doença, é especialmente eficaz nos casos de Esclerose Múltipla Remitente Recorrente (EMRR). Ele não cura a EM, mas melhora muito o seu prognóstico.

As drogas mais usadas atualmente são o interferon beta (Avonex, Rebif ou Betaseron) e o acetato de glatiramer (Copaxone). No Brasil estes medicamentos são distribuídos gratuitamente pelo governo.

Nos casos graves, com pouca resposta ao interferon e ao glatiramer, ainda existe a opção pelo tratamento com natalizumabe (tysabri) ou pulsoterapia mensal com corticoides.

Pacientes com deficiência de vitamina D devem receber suplementos para normalizar seus níveis. Estudos sugerem que a vitamina D ajuda no controle das crises da esclerose múltipla.

Tratamentos promissores da esclerose múltipla

O transplante autólogo de medula óssea tem se mostrado em estudos preliminares uma opção muito promissora para que finalmente tenhamos uma cura da esclerose múltipla.

O tratamento é feito da seguinte forma: os médicos coletam e congelam as células-tronco da medula óssea, que estão em um estágio tão inicial de desenvolvimento, que ainda não adquiriram os defeitos que provocam a EM. A seguir, o sistema imunológico defeituoso do paciente é destruído com quimioterapia. O paciente fica completamente depletado das suas células de defesa. As células-tronco previamente coletadas são então re-infundidas no sangue de forma a repopular o sistema imunológico.

Apesar da agressividade do tratamento e dos riscos de morte durante a fase em que o paciente encontra-se com o sistema imunológico destruído, os resultados têm sido animadores. A grande maioria dos pacientes submetidos a esse tratamento estão livres da doença e muitos que tinham sequelas graves voltaram a ser indivíduos plenamente ativos. É importante destacar que os estudos foram feitos com poucos pacientes e houve casos de mortes por infecção após a fase da quimioterapia.

Que o tratamento funciona, parece não haver dúvidas, a questão agora é torná-lo mais seguro para que ele possa ser indicado para um número grande de pacientes.

Este post também está disponível em: Espanhol

PÚRPURA TROMBOCITOPÊNICA IDIOPÁTICA (PTI)

by

A púrpura trombocitopênica idiopática (PTI) é uma doença caracterizada pela destruição das plaquetas, que são as células do sangue responsáveis pelas primeiras fases da coagulação sanguínea. Não é de se estranhar, portanto, a uma das manifestações clínicas mais comuns da PTI seja o sangramento.

O que é a púrpura trombocitopênica idiopática

Antes de falar da doença propriamente, vamos entender alguns conceitos.

As plaquetas, também chamadas de trombócitos, são células do sangue produzidas na medula óssea. Uma pessoa normal tem entre 150.000 e 400.000 plaquetas por mililitro de sangue. O papel das plaquetas é iniciar o processo de coagulação. Toda vez que temos uma lesão sangrante, as plaquetas são os primeiros componentes da cascata da coagulação a chegar ao local. Elas se agrupam, formando uma espécie de rolha para estancar o sangramento rapidamente, dando tempo para o corpo possa reparar a lesão sem que haja maiores perdas sanguíneas.

Quando temos uma queda no número de plaquetas (trombócitos) damos o nome de trombocitopenia. Portanto, o termo trombocitopênica do PTI indica que uma das manifestações da doença é a contagem  baixa de plaquetas.

Púrpura

Quando temos poucas plaquetas estamos mais expostos a sangramentos. Púrpura é nome dado às pequenas manchas roxas na pele causadas por perdas de sangue. Em pessoas com plaquetas normais, pequenos traumas na pele são rapidamente controlados impedindo sangramentos. Nas pessoas trombocitopênicas, há uma maior demora no controle das perdas sanguíneas e esta acaba por extravasar para pele. Como nossa camada cutânea é levemente transparente é possível notar manchas roxas, que nada mais são do que sangue por baixo da pele.

Ao contrários das pessoas com plaquetas normais, que precisam de traumas fortes para desenvolver manchas roxas, o paciente trombocitopênico apresenta várias dessas lesões arroxeadas sem nem ao menos lembrar-se de ter batido em algum local.

As púrpuras de tamanho pequeno, tipo pontinhos, são chamadas de petéquias. As grandes manchas roxas recebem o nome de equimose.

Petéquias

O termo idiopática significa que não há uma causa conhecida. Na verdade, sabe-se que a PTI é uma doença auto-imune (leia: DOENÇA AUTO-IMUNE), ou seja, o nosso corpo indevidamente produz anticorpos contra as nossas próprias plaquetas. O que não se sabe é por que o nosso organismo passa a reconhecer as plaquetas como algo estranho e passa a combatê-las.

A PTI acomete tanto crianças quanto adultos, porém, nos primeiros ela costuma ser uma doença aguda, iniciada após uma infecção viral, e frequentemente com resolução espontânea, sem necessidade de tratamento específico. Já nos adultos, ela é uma doença mais crônica, por vezes, necessitando de tratamento medicamentoso. Nos adultos, a PTI pode ser uma manifestação de outra doença como HIV (leia: SINTOMAS DO HIV E AIDS (SIDA)), Lúpus (leia: LÚPUS ERITEMATOSO SISTÊMICO) ou leucemias (leia: LEUCEMIA – Sintomas e Tratamento).

Nas crianças ela costuma ocorrer entre 2 e 10 anos. Nos adultos a incidência é maior entre 20 e 40 anos.

Sintomas da púrpura trombocitopênica idiopática

O quadro clínico depende basicamente do grau de redução das plaquetas. Geralmente, valores maiores que 50.000 plaquetas por mililitro de sangue não causam sintomas. Abaixo de 50.000 é possível haver púrpuras e petéquias. Abaixo de 30.000 começam a surgir riscos de sangramentos, que se elevam significantemente quando as  plaquetas estão abaixo das 10.000 por ml. Crianças com PTI apresentam uma menor taxa de sangramentos espontâneos que os adultos, muitas vezes tolerando plaquetas tão reduzidas quanto 10.000/ml.

Além das púrpuras, o paciente com púrpura trombocitopênica idiopática também pode apresentar outros sinais de plaquetas baixas, como sangramentos na gengiva, na boca, no nariz, e mais raramente, perdas de sangue nas fezes e na urina, além de uma grande demora para se coagular o sangue em pequenos machucados.

Não existe um exame definitivo para o diagnóstico da PTI. Este é feito através da contagem de plaquetas e depois de se descartar outras doenças que causem trombocitopenia, como cirrose (leia: CIRROSE HEPÁTICA – Causas e Sintomas ), uso de algumas drogas como heparina ou sulfa, pré-eclâmpsia (leia: ECLÂMPSIA E PRÉ-ECLÂMPSIA), síndrome hemolítica urêmica e púrpura trombocitopênica trombótica (PTT).

O hemograma do paciente é normal exceto pela presença da própria trombocitopenia (leia: ENTENDA OS RESULTADOS DO SEU HEMOGRAMA).

Tratamento da púrpura trombocitopênica idiopática

a) PTI nas Crianças:

Como mais de 80% das crianças se recuperam espontaneamente da PTI, o tratamento com drogas neste grupo normalmente só está indicado quando há trombocitopenia grave ou sangramentos que coloquem a vida do paciente em risco. Em geral não é preciso tratamento quando os níveis de plaquetas estão acima dos 30.000/ml. Nos pacientes com plaquetas abaixo de 30.000/ml, a indicação ou não do tratamento deve ser individualizada, avaliando-se caso a caso.

Na maioria dos casos só são necessários medidas preventivas. As principais são evitar atividades esportivas ou qualquer outra que possa haver traumas ou impacto. É importante também evitar drogas que possam piorar a função da plaquetas, nomeadamente aspirina e anti-inflamatórios (leia: AÇÃO E EFEITOS COLATERAIS DOS ANTI-INFLAMATÓRIOS).

As principais drogas usadas nos casos de PTI grave são os corticóides, em geral prednisona ou dexametasona (leia: INDICAÇÕES E EFEITOS DA PREDNISONA E CORTICÓIDES), e a imunoglobulina intravenosa.

Só se indica transfusão de plaquetas em casos de risco iminente de morte, uma vez que essas terão uma vida muito curta, já que serão destruídas juntamente com as plaquetas naturais do paciente. Não adianta fornecer plaquetas enquanto não se interromper o processo de destruição das mesmas.

Cerca de 20% das crianças com púrpura trombocitopênica idiopática não apresentam melhora mesmo após 6 meses de evolução, comportando-se de modo semelhante a PTI do adulto.

Nos casos graves de PTI que não respondem ao tratamento com medicamentos ou que permaneçam ativos por mais de 12 meses, pode-se lançar mão da esplenectomia (retirada do baço) para o controle da doença.

b) PTI nos Adultos

Assim como nas crianças, só se indica tratamento com drogas em adultos com contagem de plaquetas muito baixa ou sob risco de sangramento grave. Pacientes com plaquetas acima de 50.000/ml só precisam de seguimento frequente.

O tratamento é semelhante aos das crianças, porém, no adulto não se espera uma resolução completa da doença, sendo o objetivo apenas impedir quedas muito grande das plaquetas.

A retirada do baço pode ser indicada nos casos graves que durem mais de 6 semanas.

ARTRITE REUMATOIDE – Sintomas e Tratamento

by

\"Artrite
A artrite reumatoide (AR) é uma doença inflamatória crônica, que acomete mais as mulheres adultas e  pode atacar vários órgãos e tecidos do corpo, mas apresenta uma clara preferência pelas articulações, principalmente as dos membros superior e inferior.

Neste artigo vamos explicar o que é a artrite reumatoide, quais são os seus sintomas e quais são os tratamento mais efetivos para o controle da doença.

O que é artrite reumatoide?

Damos o nome de artrite à inflamação de uma ou mais articulações (leia: O QUE É INFLAMAÇÃO?). Uma articulação com artrite se apresenta inchada, avermelhada, quente e extremamente dolorida.

Quando apenas uma articulação está inflamada, chamamos de monoartrite. Quando ocorre inflamação de várias articulações estamos diante de uma poliartrite. A artrite pode ainda ser simétrica quando acomete simultaneamente duas articulações irmãs como joelhos, punhos, tornozelos, etc.

A articulação é a região onde há conexão de dois ou mais ossos distintos. Exemplos: joelhos, cotovelo, punhos, tornozelo, ombros, etc.

As articulações ao longo do corpo não são todas iguais. Algumas articulações são conectadas por um tecido fibroso, que cola um osso ao outro, tornando-os imóveis, como no caso dos ossos do crânio; outras são ligadas por cartilagens e permitem uma pequena mobilidade como os discos vertebrais que unem as vértebras da coluna; há ainda as articulações móveis, que normalmente são ligadas por uma cartilagem e uma bolsa cheia de líquido (líquido sinovial) permitindo amplo movimento dos ossos com mínimo atrito entre eles, como é o caso do joelho, cotovelo, ombros, etc.

Quando a articulação apresenta-se inflamada damos o nome de artrite. Quando a articulação encontra-se dolorida, mas sem sinais clínicos de inflamação (inchaço, calor e rubor) dizemos que há uma artralgia. Para saber mais leia: ARTRITE e ARTROSE | Sintomas e diferenças

Várias outras doenças acometem as articulações, manifestando-se com quadros de artrite, fazendo parte do diagnóstico diferencial da artrite reumatoide, entre elas podemos citar:

– Lúpus (leia: LÚPUS ERITEMATOSO SISTÊMICO).
– Gota (leia: SINTOMAS DA GOTA E ÁCIDO ÚRICO).
– Osteoartrite/artrose (leia: O QUE É ARTROSE?).
– Artrite séptica (infecção da articulação).
– Artrite psoriásica (leia: PSORÍASE | Tipos e sintomas).
– Doença de Still.
– Espondilite anquilosante.
– Febre reumática (leia: FEBRE REUMÁTICA | Sintomas e tratamento).

Uma característica típica da inflamação articular da artrite reumatoide é o acometimento da sinóvia, tecido cheio de líquido que localiza-se no centro das articulações, servindo para diminuir o atrito entre os ossos, como uma espécie de óleo lubrificante.

Não se sabe ainda o que causa a artrite reumatoide, mas fatores auto-imunes estão presentes. (leia: DOENÇA AUTOIMUNE). Por que o organismo passa a atacar as próprias articulações ainda é um mistério, mas o resultado final é a destruição de tecidos pelo próprio sistema imune. Fatores genéticos parecem ser importantes e a presença de determinados genes está associada a um maior risco de se desenvolver a doença. Parentes de 1º grau de doentes, apresentam até 3 vezes mais chances de também apresentar AR.

A artrite reumatoide é mais comum em mulheres e em caucasianos (brancos). O pico de aparecimento da doença é entre 30 e 55 anos. Até 5% das mulheres acima de 65 anos apresentam AR. O ato de fumar está associado a um maior risco de AR e a uma maior gravidade da doença (leia: COMO E POR QUE PARAR DE FUMAR CIGARRO). A nuliparidade (ausência de filhos) também parece ser outro fator de risco.

Sintomas da artrite reumatoide

O quadro de artrite reumatoide costuma iniciar-se de forma insidiosa, com sintomas leves e pouco específicos como cansaço, dor muscular, perda de peso, febre baixa, formigamento nas mãos, e, por vezes, pequenas dores articulares. É muito comum haver um intervalo de meses entre o início dos sintomas e a procura por atendimento médico.

Quando o quadro de artrite se inicia ele é caracteristicamente uma poliartrite simétrica. As articulações das mãos são, em geral, as primeiras a serem acometidas.

Conforme a doença progride, mais articulações são acometidas. Punhos, ombros, joelhos, pés, tornozelos, coluna, articulação da mandíbula, quadril e outras podem ser atacadas pelo sistema imune. O sintomas podem ser cíclicos, alternando-se períodos de melhora com momento de grande piora, ou contínuos. Se não houver tratamento, deformidades podem surgir ao longo do tempo.

Uma lesão típica da AR deformante é desvio lateral dos dedos associado a uma deformidade chamada de pescoço de cisne.

O acometimento das articulações é típico, mas a artrite reumatoide é uma doença sistêmica que pode também se apresentar com inflamação do pericárdio (membrana que envolve o coração), inflamação do pulmão e da pleura, inflamações dos olhos, lesões nos nervos periféricos, aumento do baço, sinais de vasculite (leia: SAIBA O QUE É VASCULITE) e formação de nódulos subcutâneos, principalmente na região do antebraço e cotovelo.

Pacientes com artrite reumatoide apresentam maior risco para infarto do miocárdio (leia: SINTOMAS DO INFARTO AGUDO DO MIOCÁRDIO E ANGINA).

A artrite reumatoide também é um fator de risco para síndrome do túnel do carpo (leia: SÍNDROME DO TÚNEL DO CARPO | Sintomas e tratamento).

Diagnóstico da artrite reumatoide

O Colégio Americano de Reumatologia estabeleceu critérios para AR. Para se fechar o diagnóstico o paciente precisa ter pelo menos 4 dos 7 critérios abaixo.

1- Rigidez matinal: rigidez das articulações ao acordar com duração de pelo menos 1 hora.
2- Artrite em pelo menos 3 articulações simultaneamente.
3- Artrite de mãos e punhos
4- Artrite simétrica
5- Nódulos subcutâneos
6- Fator reumatoide (FR) positivo em análise de sangue.
7- Alterações típicas de AR nas radiografias de mãos e punhos

Os critérios de 1 a 4 devem estar presentes por pelo menos 6 semanas. Esses critérios só servem para pacientes com doença plenamente estabelecida. Como já foi dito, no início do quadro, esses achados podem não estar presentes.

A artrocentese é a coleta de líquido sinovial através da punção com agulha de uma articulação inflamada. Este exame serve para se avaliar a composição do líquido sinovial e descartar outras causas de artrite. A artrocentese também pode ser usada para se injetar medicamentos para alívio da artrite.

Pesquisa de auto-anticorpos no sangue

Até 80% dos pacientes com artrite reumatoide apresentam pesquisa positiva do Fator Reumatoide (um auto-anticorpo). Esse anticorpo sozinho, porém, não é suficiente para se estabelecer o diagnóstico. Outras doenças como lúpus, Sjögren e crioglobulinemia também podem apresentar fator reumatoide positivo. Além disso, até 10% da população saudável pode ter FR positivo sem que isso indique qualquer doença.

Um novo anticorpo foi descoberto há pouco tempo. Trata-se do anti-CCP. Este anticorpo é mais específico para a artrite reumatoide que o Fator Reumatoide, sendo que até 95% dos pacientes com resultado positivo têm AR.

Quando os auto-anticorpos estão presentes, há um maior risco de doença mais grave e deformante.

O FAN pode estar positivo em até 40% dos casos. Este é um anticorpo que ajuda pouco no diagnóstico da artrite reumatoide já que costuma estar positivo em várias outras doenças que cursam com artrite e, portanto, fazem parte do diagnóstico diferencial. Porém, ele serve para se sugerir a presença de uma doença autoimune como causa dos sintomas. (leia: O QUE É O FAN (FATOR ANTINUCLEAR)?).

Tratamento da artrite reumatoide

Não existe cura para artrite reumatoide. O tratamento é voltado para redução dos processos inflamatórios e prevenção das deformidades.

O tratamento não medicamentoso inclui exercícios físicos controlados, fisioterapia e orientação nutricional para se evitar sobrepeso e controlar o colesterol. Não existe dieta específica para a AR.

A terapia com drogas é o principal tratamento da artrite reumatoide. Existem 4 classes diferentes de medicamentos que podem ser usados de acordo com a gravidade do caso.

1- Anti-inflamatórios não esteroides (AINES)

São drogas que agem aliviando os sintomas da artrite. Os mais usados são o Ibuprofeno e o Naproxeno (leia: IBUPROFENO ? Indicações, Efeitos Adversos e Doses).

Demoram de 2 a 4 semanas para se alcançar o efeito máximo. Apresentam muitos efeitos colaterais quando usado a longo prazo (leia: AÇÃO E EFEITOS COLATERAIS DOS ANTI-INFLAMATÓRIOS) e não impedem que ocorra lesões deformantes nas articulações.

2- Drogas anti-reumáticas modificadoras de doença (DMARDs)

Este é o grupo de drogas capaz não só de diminuir o processo inflamatório das artrites, mas também de impedir a progressão para doença deformante.

As principais drogas deste grupo são a hidroxicloroquina, metotrexate, sais de ouro, penicilamina, sulfassalazina, azatioprina, leflunomide e ciclosporina.

Muitos desses medicamentos são drogas imunossupressoras e devem ser usadas sob estrito controle médico. Os efeitos dos DMARDs só são sentidos após semanas/meses de tratamento.

3- Modificadores da resposta biológica

São o grupo mais novo de drogas para a artrite reumatoide. São medicamentos que agem diretamente nos mediadores inflamatórios e nas células envolvidas na artrite. Também têm efeito imunossupressor. Sua ação é mais rápida que dos DMARDs, aparecendo já em 2 semanas. Porém, são drogas caríssimas cujo custo anual beira os 15.000 dólares. Por isso, são reservadas para os casos mais graves, não responsivos a terapia convencional. São todos drogas por via injetável o que dificulta ainda mais o uso domiciliar.

As principais drogas desta categoria são:  
– Etanercept (Enbrel®)
– Infliximab (Remicade®)
– Adalimumab (Humira®)
– Anakinra (Kineret®)
– Abatacept (Orencia®)
– Rituximab (Rituxan®)

4- Corticoides

Drogas como a prednisona agem rapidamente reduzindo o processo inflamatório e aliviando os sintomas da artrite reumatoide. Podem ser tomadas por via oral ou injetadas diretamente nas articulações acometidas. Sua capacidade de prevenir deformidades é restrita e seus efeitos colaterais são inúmeros (leia: INDICAÇÕES E EFEITOS DA PREDNISONA E CORTICOIDES).

O seu uso é indicado no início do tratamento, normalmente junto com os AINES, para um rápido alívio dos sintomas enquanto se espera o efeito completo dos DMARDs.

Medicina alternativa para artrite reumatoide

Até o momento nenhum dos tratamentos ditos alternativos conseguiu se mostrar superior ao efeito placebo.

Medicamentos do tipo colágeno ou cartilagem de tubarão não apresentam nenhuma evidência científica de que funcionem.

Todos os trabalhos com homeopatia e acupuntura não conseguiram evidenciar qualquer benefício com o uso destas modalidades terapêuticas.

Pulseiras magnéticas também não servem para nada.

Este post também está disponível em: Espanhol

GRANULOMATOSE DE WEGENER – Granulomatose com poliangiite

by

A granulomatose de Wegener , também chamada de granulomatose com poliangiite, é uma vasculite de origem auto-imune, ou seja, uma doença que cursa com uma inflamação difusa dos vasos sanguíneos do corpo, causada pela produção inapropriada de auto-anticorpos e que, em última análise, leva a uma restrição do fluxo sanguíneo nos órgãos afetados.

Se você não está familiarizado com os conceitos de doença autoimune e vasculite, sugerimos também a leitura dos textos:
– DOENÇA AUTOIMUNE.
– O QUE É UMA VASCULITE.

O que é granulomatose de Wegener?

A granulomatose de Wegener é uma doença pouco comum, afetando 1 a cada 30.000 pessoas, que acomete todo o corpo, mas ataca principalmente os vasos sanguíneos dos rins, pulmões e vias respiratórias. A inflamação causada pela doença produz um tipo de tecido inflamatório chamado de granuloma, uma espécie de tumoração microscópica em forma de grânulos. Daí o nome granulomatose de Wegener. Os granulomas destroem os vasos, impedem o aporte de sangue para os órgãos e causam necrose dos tecidos afetados.

A granulomatose de Wegener é uma doença auto-imune, ou seja, a inflamação dos vasos é causada por um distúrbio no nosso sistema imune que acaba atacando inapropriadamente os nosso vasos. O motivo que ocorre esta desregulação do sistema imune, fazendo com que o nosso corpo comece a se auto-destruir, ainda é desconhecido.

Sintomas da granulomatose de Wegener

A granulomatose de Wegener pode ocorrer em qualquer idade, mas acomete principalmente indivíduos entre os 30 e 50 anos. É mais comum em brancos que em negros e ocorre mais em homens que em mulheres.

O Wegener é uma doença muito grave, que se não tratada, apresenta uma taxa de mortalidade muito elevada. Antes do advento dos tratamentos mais modernos com imunossupressores, a sobrevida média era de apenas 5 meses, sendo que 90% dos pacientes faleciam com menos de 1 ano de diagnóstico.

O quadro clínico varia muito de paciente para paciente. Alguns apresentam doença restrita a um único órgão enquanto outros podem cursar com um quadro multi-sistêmico muito dramático.

A granulomatose de Wegener costuma iniciar-se de forma indolente, com sintomas leves e inespecíficos como cansaço, perda do apetite, febre baixa e desânimo. Os primeiros sintomas específicos costumam ocorrer nas vias aéreas superiores com rinite e sinusite (leia: SINUSITE / RINOSSINUSITE (texto para leigos)). O quadro pode lembrar o de uma gripe, porém, com a duração dos sintomas muito maior.

Depois de começar de modo brando, a vasculite apresenta um rápido agravamento dos sintomas. A sinusite piora e não responde a nenhum tratamento convencional. A secreção nasal pode se tornar sanguinolenta e deformidades e ulcerações dentro e fora da cavidade nasal podem surgir.

Lesão pulmonar do Wegener

O acometimento do pulmão na granulomatose de Wegener é típico. Até 1/3 dos pacientes que cursam com lesão pulmonar apresentam um quadro brando. Os outros 2/3, porém, sofrem com uma doença mais grave.

Os principais sintomas da vasculite pulmonar pelo Wegener são a tosse, a falta de ar e a expectoração com raias de sangue (leia: TOSSE E ESCARRO COM SANGUE). Em 5% a 10% dos casos, a vasculite das vias respiratórias é muito grave e leva a uma grande hemorragia pulmonar com uma maciça expectoração de sangue.

Na foto ao lado é possível ver um pulmão com úlceras necrosadas causada pela vasculite da granulomatose de Wegener.

Se não tratada a lesão pulmonar pode ser fatal.

Lesão renal do Wegener

Os rins são outros órgãos frequentemente acometidos pela granulomatose de Wegener. A lesão típica é uma glomerulonefrite necrotizante (leia: GLOMERULONEFRITE – O que é, o que causa, sintomas e tratamento).

O quadro clínico da glomerulonefrite pelo Wegener se caracteriza por uma insuficiência renal aguda, manifestada por uma rápida e súbita elevação da creatinina associado a hipertensão e hematúria (sangue na urina). Para entender mais esses conceitos sugiro a leitura dos textos:
– INSUFICIÊNCIA RENAL AGUDA.
– HEMATÚRIA (URINA COM SANGUE ).
– VOCÊ SABE O QUE É CREATININA?
– HIPERTENSÃO (PRESSÃO ALTA) – SINTOMAS E TRATAMENTO.

A vasculite renal leva a destruição do tecido funcionante dos rins, e se não tratada a tempo, torna o paciente dependente de hemodiálise (leia: O QUE É HEMODIÁLISE?).

Não é incomum o acometimento simultâneo dos rins e dos pulmões, chamada de síndrome pulmão-rim. Toda vez que um paciente se apresenta com expectoração sanguinolenta associado a hematúria ou elevação súbita da creatinina, a granulomatose de Wegener é um dos principais diagnósticos diferenciais.

Outras lesões da granulomatose de Wegener

vasculite

Além dos sintomas respiratórios e renais, a granulomatose de Wegener pode ainda acometer diversos outros órgãos:

– A vasculite da pele pode se manifestar como bolhas, erupções, úlceras e hemorragias.
– Artrites.
– Lesões neurológicas do sistema nervoso central e dos nervos periféricos.
– O acometimento dos ouvidos também é comum podendo levar a otite e perda da audição.
– Os olhos também podem ser afetados, cursando com conjuntivite, lesão do nervo ocular, oclusão da artéria da retina e outras lesões.

Na verdade, qualquer órgão ou sistema pode ser acometido pela vasculite. O que foi descrito acima são as manifestações mais comuns.

Diagnóstico da granulomatose Wegener

Através das análises de sangue é possível detectar um auto-anticorpo típico do Wegener, chamado anticorpo anti-citoplasma de neutrófilo, ou simplesmente ANCA. A presença deste auto-anticorpo é importante para o diagnóstico uma vez que o mesmo está presente em até 90% dos casos, porém, sozinho, não é suficiente.

Para se fechar o diagnóstico do Wegener é preciso uma biópsia, remoção de um pedaço do tecido afetado para avaliação microscópica. Biopsias da nasofaringe ou da pele são mais fáceis de ser realizadas, mas nem sempre há lesão visível para se obter amostras. Muitas vezes é preciso lançar mão de um procedimento mais invasivo para realização das biópsias de pulmão ou dos rins (leia: BIÓPSIA RENAL).

Tratamento da granulomatose de Wegener

Como se trata de uma doença de origem imune e potencialmente muito grave, o tratamento é feito à base de imunossupressores fortes. Não existe cura para o Wegener, porém, a história natural da doença mudou muito nos últimos 20-30 anos.

As principais drogas usadas são os corticóides em doses elevadas (leia: PREDNISONA E CORTICÓIDES – Indicações e efeitos colaterais) e a ciclofosfamida. Outras drogas que também podem ser usadas são a azatioprina, leflunomida, metotrexate ou rituximab.

O uso do antibiótico Bactrim, por motivos ainda não bem esclarecidos, também parece ajudar no controle da doença, além de prevenir infecções oportunistas pela imunossupressão.

Nos casos graves com rápida perda da função renal e hemorragia pulmonar, indica-se a realização da plasmaférese para remoção imediata do excesso de auto-anticorpos circulantes (leia: PLASMAFERESE – Para que serve e como ela funciona).

Com as atuais drogas imunossupressoras, cerca de 75% dos pacientes conseguem atingir remissão completa da doença. Destes, 30% apresentam recaídas ao longo do tempo, necessitando retorno da imunossupressão. Se antigamente mais de 90% dos pacientes faleciam no primeiro ano, hoje em dia, a mortalidade em 5 anos é menor que 20%.

10 SINTOMAS DO LÚPUS

by

\"Rash
Lúpus eritematoso sistêmico (LES) é uma doença autoimune de causa ainda desconhecida que pode afetar a pele, articulações, rins, pulmões, sistema nervoso e vários outros órgãos do corpo. Uma doença autoimune é aquela onde o sistema imunológico equivocadamente passa a produzir anticorpos contra estruturas do nosso próprio corpo. São chamados de auto-anticorpos. Para saber mais sobre doenças autoimunes, leia: DOENÇA AUTOIMUNE.

Neste texto iremos focar nos principais sintomas do lúpus. Temos um texto mais abrangente sobre a doença, abordando não só os sintomas, mas também diagnóstico e tratamento, que pode ser acessado neste link: LÚPUS ERITEMATOSO SISTÊMICO | Sintomas e tratamento

É importante frisarmos que os pacientes com lúpus não necessariamente apresentam todos os sintomas descritos abaixo. O curso clínico do lúpus é muito variável e pode ser caracterizado por períodos de remissões e recidivas. A doença pode piorar ou melhorar ao longo dos anos, e sintomas que nunca existiram podem surgir de uma hora para outra.

A gravidade do lúpus depende de quais e quantos órgãos são afetados. Há também uma escala de gravidade em relação ao acometimento de um mesmo órgão, por exemplo, o lúpus pode causar lesões renais muito graves ou praticamente assintomáticas. Pacientes com  lesões graves de vários órgãos costumam apresentar um mau prognóstico. Já pacientes com  lesões leves e restritas a um ou poucos órgãos podem ter uma vida praticamente normal por décadas.

Sintomas do lúpus

1. Sintomas constitucionais

Chamamos de sintomas constitucionais o grupo de sinais e sintomas inespecíficos, que atingem vários sistemas do organismos e são comuns a várias doenças. A principal característica dos sintomas constitucionais é nos dar ideia de que há algo de errado com a saúde sem, todavia, indicar precisamente o origem do problema.

O lúpus eritematoso sistêmico é uma doença que habitualmente manifesta-se com sintomas constitucionais na sua fase inicial. Entre eles os mais comuns são:

  • Cansaço e a intolerância ao exercício – são sintomas extremamente comuns e acometem mais de 80% dos pacientes com lúpus (para ler sobre cansaço: CANSAÇO | FADIGA | Principais causas).
  • Dor muscular e sensação de fraqueza.
  • Perda de peso – ocorre de forma não intencional  e geralmente está associada à perda do apetite.
  • Febre (para ler sobre febre: O QUE É A FEBRE ? Por que ela surge?).

Sobre a febre vale a pena falarmos um pouco mais. A febre no lúpus pode ocorrer quando a doença está em atividade ou porque há uma infecção em curso. A febre própria do lúpus, ou seja, causada pela doença e não por uma infecção, costuma ser baixa e associada aos outros sintomas do lúpus que serão explicados ao longo do texto.

Pacientes com lúpus apresentam maior susceptibilidade a doenças infecciosas, podendo a febre ser um sinal de infecção em andamento. A febre causada por uma infecção costuma ser mais alta e associada a outros sintomas típicos, como, por exemplo, tosse e expectoração na pneumonia, rigidez de nuca na meningite, dor lombar nas infecções renais (pielonefrite), etc.

Se o paciente já tem o diagnóstico de lúpus, é provável que ele esteja sob tratamento com anti-inflamatórios ou corticoides, medicamentos que diminuem a inflamação do lúpus e inibem a febre. Neste grupo de pacientes a presença de febre deve levantar a suspeita de uma infecção em curso, sendo pouco provável uma febre apenas por atividade da doença.

2. Alterações articulares

Aproximadamente 95% dos pacientes com lúpus apresentarão acometimento das articulações em algum momento da sua vida. As manifestações articulares mais comuns são a artralgia (dor nas articulações sem sinais inflamatórios) e a artrite (inflamação das articulações) e costumam estar presentes já nas fases inicias do lúpus (Se você quiser saber mais sobre as diferenças entre artrite e artralgia, leia: ARTRITE e ARTROSE | Sintomas e diferenças).

A artrite no lúpus apresenta algumas características:

  • É uma poliartrite – acomete mais de quatro articulações ao mesmo tempo.
  • É uma artrite simétrica – costuma acometer ambos os joelhos, cotovelos, tornozelos e outras articulações simultaneamente.
  • É migratória – a inflamação de uma articulação pode desaparecer em apenas 24 horas e surgir em outra.
  • Não costuma causar deformidades graves nem cursa rigidez matinal prolongada, como na artrite reumatoide (leia: ARTRITE REUMATOIDE | Sintomas e tratamento).
  • A dor é desproporcional à aparência física das articulações.

3. Lesão dos rins

Até 75% dos pacientes com lúpus irão desenvolver alguma lesão renal durante o curso de sua doença. O achado mais comum é a perda de proteínas na urina, chamada de proteinúria, caracterizada por uma espumação excessiva da urina (leia: PROTEINÚRIA, URINA ESPUMOSA E SÍNDROME NEFRÓTICA).

Outros sinais e sintomas do acometimento renal pelo lúpus são:

O acometimento renal mais comum é a glomerulonefrite (lesão do glomérulo renal) causada pelos auto-anticorpos (leia: O QUE É UMA GLOMERULONEFRITE ?). Existem basicamente cinco tipos de glomerulonefrite pelo lúpus, reunidas pelo termo nefrite lúpica. São elas:

Nefrite lúpica classe I – Glomerulonefrite mesangial mínima
Nefrite lúpica classe II – Glomerulonefrite proliferativa mesangial
Nefrite lúpica classe III – Glomerulonefrite proliferativa focal
Nefrite lúpica classe IV – Glomerulonefrite proliferativa difusa
Nefrite lúpica classe V – Glomerulonefrite membranosa

As classes III, IV e V são as mais graves, sendo a glomerulonefrite proliferativa difusa (classe IV) a que apresenta pior prognóstico. A glomerulonefrite mesangial mínima (classe I) é a mais branda.

A nefrite lúpica é classifica em classes porque cada uma dessas lesões apresenta prognóstico e tratamentos distintos. Por isso, a identificação de qual tipo de nefrite lúpica o paciente possui é de grande importância.

Apenas com os dados clínicos não é possível se estabelecer qual tipo de nefrite lúpica estamos lidando, já que proteinúria, hematúria e insuficiência renal são achados comuns nas nefrites tipo II, III,IV e V. Portanto, todo paciente com lúpus manifestando sinais de doença nos rins deve ser submetido à biópsia renal (leia: ENTENDA A BIÓPSIA RENAL) para se identificar qual tipo de lesão no glomérulo que os auto-anticorpos estão causando.

É perfeitamente possível que um paciente apresente mais de uma classe de nefrite lúpica ao mesmo tempo.

As classes I e II não costumam necessitar de tratamento específico, porém, as classes III, IV e V como apresentam pior prognóstico e grande risco de insuficiência renal terminal, são normalmente tratadas com drogas imunossupressoras pesadas. As mais comuns são corticoides (cortisona), ciclofosfamida, ciclosporina, micofenolato mofetil e azatioprina.

Os pacientes não tratados ou que não apresentam boa resposta às drogas, inevitavelmente acabam precisando de hemodiálise (leia: O QUE É HEMODIÁLISE? COMO ELA FUNCIONA?).

4. Lesões de pele

Rash malar

Outro órgão muito frequentemente acometido é a pele. Até 80% dos pacientes com lúpus apresentam algum tipo de envolvimento cutâneo, principalmente nas áreas expostas ao sol.

As lesões típicas incluem o rash malar ou rash em asa de borboleta. Trata-se de uma área avermelhada que encobre as bochechas e o nariz como pode ser visto na foto ao lado.

O rash malar aparece em pelo menos 50% dos pacientes, costuma durar alguns dias e recorre sempre que há exposição solar. Exposição prolongada a luzes fluorescentes também pode desencadear lesões cutâneas..

Outra lesão dermatológica comum é o lúpus discoide, que se caracteriza por placas arredondadas e avermelhadas, mais comuns na face, pescoço e couro cabeludo.

O lúpus discoide pode fazer parte do quadro do lúpus sistêmico, ou ser a única manifestação da doença. Neste último caso, o prognóstico é melhor, já que não há envolvimento de outros órgãos.

Lúpus discóide

Pacientes com lúpus discoide isolado apresentam 10% de chance de evoluírem para o lúpus eritematoso sistêmico. Quanto mais numerosas forem as lesões discoides, maior o risco de evolução para outros órgãos.

Outras lesões dermatológicas comuns são a perda de cabelo, que pode acometer não só o couro cabeludo, mas também sobrancelhas, cílios e barba (leia: ´CALVÍCIE | QUEDA DE CABELOS | Causas e tratamento).

Ulceras orais semelhantes às aftas são comuns, porém, com a diferença de serem normalmente indolores (leia: CAUSAS E TRATAMENTO DA AFTA).

5. Anemia e outras alterações hematológicas

Os auto-anticorpos também podem atacar as células sanguíneas produzidas pela medula óssea. A alteração mais comum é a anemia, que ocorre não só pela destruição das hemácias, mas também pela inibição da produção na medula óssea (leia: ANEMIA | Sintomas e causas).

Outra alteração hematológica comum é a diminuição dos glóbulos brancos (leucócitos), chamada de leucopenia. O mecanismo é o mesmo da anemia, destruição e inibição da sua produção. Seguindo o mesmo raciocínio também podemos encontrar a redução do número de plaquetas, chamado de trombocitopenia.

Quando temos queda das três linhagens sanguíneas ao mesmo tempo (hemácias, leucócitos e plaquetas) damos o nome de pancitopenia. Estas alterações podem ser detectadas pelo exame de hemograma (leia: HEMOGRAMA | Entenda os seus resultados).

Qualquer uma dessas alterações nas células do sangue pode ser fatal, seja por grave anemia , por infecções devido à baixa contagem de glóbulos brancos ou por sangramentos espontâneos devido à queda das plaquetas.

Aumento dos linfonodos e do baço também são um achado comum no lúpus e podem ser confundidos com linfoma (leia: O QUE É UM LINFOMA ?).

6. Vasos sanguíneos

Os vasos sanguíneos, principalmente as artérias, também são frequentemente acometidos pelo lúpus.

O fenômeno de Raynaud é uma alteração na coloração dos membros, geralmente mãos ou pés, causado por espasmos dos vasos sanguíneos. O espasmo das artérias provoca uma súbita falta de sangue deixando a mão pálida. Se o espasmo persistir, a falta de sangue faz com que a mão que estava pálida comece a ficar arroxeada. Esta isquemia pode causar muita dor. Quando o espasmo desaparece, o rápido retorno do sangue deixa a pele quente e bem avermelhada.

O fenômeno de Raynaud não é exclusivo do lúpus e pode ocorrer mesmo em pessoas sem doença alguma diagnosticada. Frio, cigarro e cafeína podem ser gatilhos para esse sintoma.

Outro problema vascular comum no lúpus é o surgimento de tromboses. A síndrome do anticorpo antifosfolípide é uma doença que ocorre com frequência nos pacientes com lúpus e está associada à formação de múltiplos trombos, tanto nas artérias como nas veias, podendo levar a quadros de AVC, infarto renal, isquemia dos membros, trombose venosa das pernas e embolia pulmonar (leia: EMBOLIA PULMONAR).

Além das tromboses que ocorrem com a síndrome do anticorpo antifosfolípide, os auto-anticorpos do lúpus podem atacar os vasos sanguíneos diretamente, causando o que chamamos de vasculite. A vasculite pode acometer qualquer vaso do corpo, podendo lesar pele, olhos, cérebro, rins… Para saber mais sobre vasculite, leia: SAIBA O QUE É VASCULITE

7. Alterações oculares

Os olhos são outros órgãos frequentemente afetados pelo lúpus. A manifestação mais comum é a ceratoconjuntivite sicca, conhecida também como síndrome do olho seco, muito comum na doença de Sjögren, mas que pode ser também um sintoma de lúpus (leiam ias em: SÍNDROME DO OLHO SECO E FALTA DE LÁGRIMAS).

Outros sintomas do lúpus relacionado à visão são a vasculite da retina, uveíte anterior (inflamação da íris, parte colorida dos olhos) e a episclerite (inflamação da esclera, parte branca dos olhos).

8. Alterações neurológicas

O lúpus pode cursar com síndromes neurológicas e psiquiátricas.

As lesões neurológicas ocorrem por tromboses e vasculites, que acabam por provocar AVC (leia: ENTENDA O AVC – ACIDENTE VASCULAR CEREBRAL).

Alterações psiquiátricas também podem ocorrer devido ao lúpus. As mais comuns são a psicose, onde o paciente começa a ter pensamentos bizarros e alucinações, e a demência, com perda progressiva da memória e da capacidade de efetuar tarefas simples.

9. Alterações pulmonares

O pulmão e a pleura também são órgãos susceptíveis ao lúpus. Derrame pleural (leia: DERRAME PLEURAL | Tratamento, sintomas e causas), pneumonite, doença intersticial pulmonar, hipertensão pulmonar e hemorragia alveolar são as manifestações pulmonares mais comuns. Como explicado acima, a embolia pulmonar é uma complicação que pode surgir em pacientes com anticorpos antifosfolípides.

10. Alterações cardíacas

Doenças cardíacas são comuns entre pacientes com lúpus eritematoso sistêmico. O envolvimento cardíaco pode se manifestar como:

Top Ad 728x90